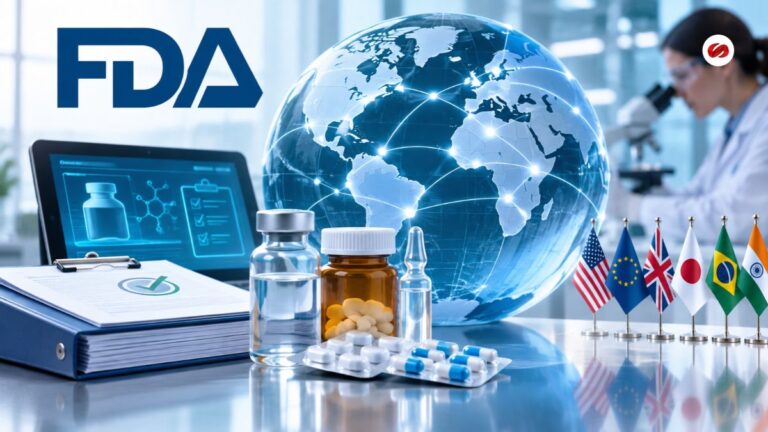
La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) anunció el lanzamiento del Global Reliance Disclosure Program (GRDP), un programa orientado a facilitar el acceso a medicamentos y productos biológicos en distintos países mediante el aprovechamiento de evaluaciones científicas y regulatorias realizadas por la agencia estadounidense. La iniciativa permitirá que las compañías farmacéuticas obtengan expedientes de aprobación con un mínimo de información suprimida y los compartan con autoridades sanitarias extranjeras para respaldar sus solicitudes de autorización de comercialización, sin sustituir las competencias regulatorias de cada país.
El mecanismo busca responder a las diferencias en los tiempos de aprobación de medicamentos entre países con distintas capacidades regulatorias. Según la FDA, mientras algunos productos reciben autorización en Estados Unidos, los pacientes de otros mercados pueden enfrentar esperas de meses o años debido a la necesidad de realizar evaluaciones independientes con recursos técnicos limitados. El programa propone reducir la duplicación de estos procedimientos mediante el intercambio de información previamente evaluada, manteniendo la responsabilidad de las autoridades nacionales sobre sus decisiones. FDA
FDA Global Reliance Disclosure Program facilita el intercambio de evaluaciones científicas
El Global Reliance Disclosure Program establece una vía para que los solicitantes accedan a expedientes de aprobación que contienen evaluaciones científicas y regulatorias elaboradas durante la revisión de medicamentos y productos biológicos. Estos documentos, entregados con supresiones mínimas de información, podrán ser presentados por las compañías ante agencias sanitarias extranjeras como respaldo de sus procedimientos de autorización. De esta manera, las autoridades receptoras tendrán la posibilidad de utilizar el análisis técnico de la FDA para orientar sus propias evaluaciones, sin necesidad de reproducir íntegramente determinadas etapas del proceso.
La iniciativa se fundamenta en el principio de reliance regulatorio, mediante el cual una autoridad sanitaria puede aprovechar el trabajo científico realizado por otra institución reguladora. En este caso, el programa no establece una aprobación automática de medicamentos en otros países ni obliga a las agencias extranjeras a aceptar las conclusiones estadounidenses. Su alcance se concentra en facilitar el acceso a la documentación técnica que sustenta las decisiones de la FDA, preservando la autonomía de las autoridades participantes.
Lenacapavir inaugura la implementación del programa en el marco de PEPFAR
Aunque la presentación pública del GRDP se realizó el 17 de noviembre, su implementación comenzó el 30 de octubre de 2026, con una aprobación tentativa de lenacapavir vinculada al Plan Presidencial de Emergencia para el Alivio del Sida (PEPFAR). De acuerdo con la FDA, este medicamento tiene indicaciones relacionadas con la prevención y el tratamiento del VIH, por lo que su incorporación inicial al programa se relaciona con los esfuerzos internacionales para ampliar el acceso a intervenciones dirigidas a poblaciones vulnerables afectadas por el VIH/sida.
En esta primera etapa, el GRDP está disponible para aprobaciones tentativas asociadas con PEPFAR, con excepción de los productos correspondientes a solicitudes abreviadas de nuevos medicamentos que hayan recibido aprobación tentativa. Esta delimitación significa que el mecanismo todavía no se encuentra habilitado para todas las categorías de medicamentos autorizados por la FDA. La selección de lenacapavir constituye el punto de partida operativo de una iniciativa cuya cobertura se ampliará progresivamente durante 2027, según el calendario anunciado por la agencia estadounidense.
La FDA proyecta ampliar el programa a nuevos medicamentos y productos biológicos en 2027
La siguiente fase del GRDP está prevista para enero de 2027, cuando la FDA espera extender su aplicación a solicitudes de nuevos medicamentos que contengan nuevas entidades moleculares, conocidas como New Molecular Entity New Drug Applications, y a solicitudes de licencia de productos biológicos presentadas bajo la sección 351(a) de la legislación estadounidense. Esta ampliación permitiría incorporar categorías adicionales de tratamientos innovadores y aumentar el número de productos cuyos expedientes regulatorios podrían utilizarse para respaldar solicitudes en otros mercados.
Adicionalmente, durante los primeros meses de 2027, la agencia pretende establecer una vía acelerada para que las compañías soliciten expedientes con mínimas supresiones de información correspondientes a medicamentos y productos biológicos previamente aprobados o autorizados en Estados Unidos. Esta segunda medida ampliaría el alcance del programa a productos que ya se encuentran disponibles en el mercado estadounidense. No obstante, ambas etapas corresponden a planes anunciados por la FDA y su implementación efectiva dependerá del desarrollo de los procedimientos previstos.
Las compañías deberán solicitar los expedientes dentro de los diez días posteriores a la aprobación
El acceso a los expedientes mediante el GRDP está sujeto a condiciones específicas. Las compañías deberán solicitar su participación dentro de los 10 días calendario siguientes a la aprobación del producto y confirmar que la documentación será presentada ante una autoridad regulatoria extranjera para respaldar una solicitud de autorización de comercialización. Las solicitudes elegibles recibirán instrucciones adicionales en las cartas de aprobación emitidas por la FDA, que prevé suministrar los documentos mediante un procedimiento acelerado, aunque no ha definido públicamente un plazo uniforme de entrega.
La agencia también estableció una diferencia entre las solicitudes realizadas dentro del programa y aquellas destinadas a otros propósitos. Cuando los expedientes se requieran para finalidades distintas de las contempladas en el GRDP, deberán solicitarse mediante los procedimientos establecidos por la Ley de Libertad de Información de Estados Unidos (FOIA). Esta distinción delimita el mecanismo de intercambio regulatorio y lo diferencia de los canales generales de acceso a documentos administrativos.
¿Cómo podría contribuir el programa a reducir los tiempos de acceso a medicamentos?
La FDA considera que el aprovechamiento de evaluaciones científicas previamente realizadas puede disminuir la duplicación de procedimientos regulatorios, especialmente en países cuyos organismos sanitarios disponen de capacidades técnicas y recursos limitados.
Al facilitar documentación detallada sobre las decisiones de aprobación, el GRDP ofrece una herramienta para que las autoridades extranjeras incorporen información ya evaluada en sus propios procesos, con la posibilidad de reducir algunas de las demoras existentes entre la autorización estadounidense y las decisiones de otros mercados.
¿Qué implicaciones tendrá el GRDP para la cooperación regulatoria internacional?
El Global Reliance Disclosure Program plantea una modalidad de cooperación basada en compartir la evidencia científica que respalda las decisiones de aprobación de medicamentos y productos biológicos. Para la FDA, esta estrategia puede contribuir a una mayor armonización de las evaluaciones regulatorias y reducir las diferencias entre los estándares aplicados en distintos mercados. El programa también busca fortalecer la cooperación entre autoridades sanitarias mediante el aprovechamiento de capacidades técnicas existentes, sin establecer mecanismos de reconocimiento obligatorio de las decisiones estadounidenses.
Desde la perspectiva de los sistemas de salud, la iniciativa introduce una herramienta adicional para respaldar los procesos nacionales de evaluación farmacéutica. Su alcance dependerá de las categorías de productos que finalmente se incorporen, de la participación de las compañías solicitantes y del uso que las autoridades extranjeras decidan dar a la documentación recibida. Por ahora, el GRDP cuenta con una fase inicial vinculada a PEPFAR y dos ampliaciones previstas para 2027, que permitirán determinar hasta qué punto este mecanismo puede facilitar la cooperación regulatoria y contribuir a disminuir las diferencias internacionales en los tiempos de autorización de medicamentos.