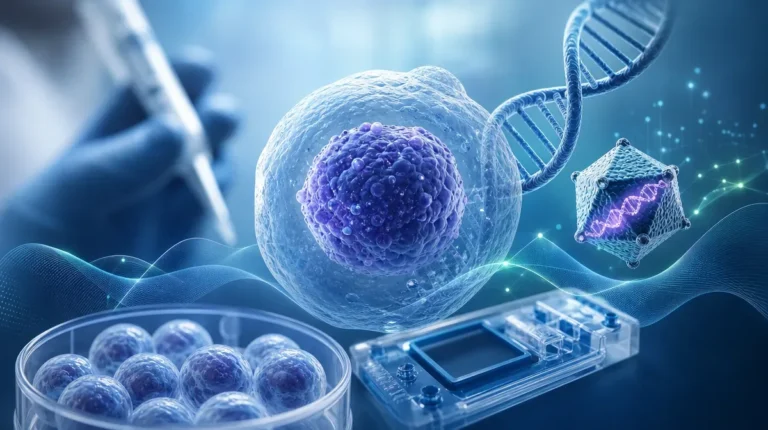
La Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) publicó el 2 de noviembre de 2026 una guía final dirigida a fabricantes de productos de terapia celular y génica, con el objetivo de fortalecer la garantía de potencia en todas las etapas del ciclo de vida de estos productos. Esta medida busca asegurar que cada lote de terapia cumpla con los estándares terapéuticos previstos antes de llegar a los pacientes, quienes suelen enfrentar enfermedades graves y potencialmente mortales.
La potencia terapéutica es un concepto central en la regulación de terapias avanzadas. Según la FDA, se refiere a la capacidad de un producto para cumplir su función esperada, garantizando así su eficacia clínica. La inclusión de la frase “potency assurance” en la nueva guía responde a la exigencia de que los fabricantes adopten un enfoque integral, científico y basado en riesgos para verificar la funcionalidad de cada lote, desde el desarrollo inicial hasta la entrega postcomercialización.
Reemplazo de la guía de 2011 y alcances de la nueva regulación
La nueva orientación titulada Potency Assurance for Cellular and Gene Therapy Products sustituye la guía que estaba vigente desde 2011. Destaque especial adquiere esta actualización porque integra recomendaciones actualizadas para monitorear, controlar y verificar la potencia en productos destinados a tratar condiciones severas, tales como cánceres y enfermedades raras.
Por mandato legal, los fabricantes deben garantizar que sus terapias celulares y génicas funcionen según lo autorizado, abarcando tanto la etapa de aprobación como el seguimiento posterior al ingreso al mercado. El documento representa el “actual pensamiento y recomendaciones” de la FDA acerca de cómo cumplir este requerimiento, ofreciendo mayor claridad en el proceso regulatorio.
Enfoque integral y flexible para el aseguramiento de la potencia
Entre los elementos destacados de la nueva guía, la FDA sugiere un enfoque flexible y basado en riesgos, aplicable desde las primeras fases del desarrollo de productos, como las solicitudes de nuevos medicamentos en investigación (IND), hasta la presentación y gestión de licencias biológicas (BLA), pasando por la verificación continua tras la aprobación.
Entre las recomendaciones se encuentran:
Control de la variabilidad en los materiales de partida (materias primas) empleados en la producción de terapias celulares y génicas.
Pruebas intermedias y finales durante la fabricación para monitorear la potencia.
Implementación de ensayos de laboratorio que confirmen la actividad biológica esperada de cada lote, alineada con el efecto terapéutico pretendido.
Además, se abordan consideraciones especiales para productos con vida útil especialmente corta, terapias génicas basadas en vectores virales y tratamientos diseñados individualmente para cada paciente.
Implicaciones para la industria de terapias celulares y génicas
Karim Mikhail, director del Centro de Evaluación e Investigación Biológica de la FDA, enfatizó que: “los pacientes que reciben terapias celulares y génicas suelen luchar contra condiciones graves o potencialmente mortales como algunos tipos de cáncer y enfermedades raras; merecen la garantía de que el producto administrado funcionará como se espera”.
El documento normativo ofrece una “hoja de ruta” clara y predecible para los fabricantes, permitiendo acelerar el acceso de los pacientes a medicinas innovadoras sin sacrificar los estándares de calidad y seguridad. Así, se manifiestan los tres pilares centrales de la salud pública impulsados por la FDA: protección del paciente mediante estándares rigurosos, fomento de la innovación a través de directrices regulatorias claras y salvaguardia de la integridad de las cadenas de suministro.
Relevancia y procesos de implementación para los fabricantes
La guía se orienta especialmente a una industria donde la personalización cobra protagonismo, ya que muchas terapias celulares y génicas hoy se fabrican para un solo paciente. Por lo tanto, la claridad regulatoria proporcionada contribuye a reducir la incertidumbre y agilizar la llegada de tratamientos que, en muchos casos, representan la única opción disponible para personas con enfermedades sin alternativas terapéuticas.
Con la finalidad de facilitar la adopción de la nueva guía, la FDA organizará un seminario web el 10 de diciembre de 2026, donde se expondrán los principales aspectos técnicos y operativos de la normatividad.
¿Qué cambios podrán percibir los actores del sector salud con la nueva guía final sobre potencia en terapias celulares y génicas?
La aplicación de la nueva guía implica, de manera inmediata, la exigencia de diseñar e implementar estrategias de aseguramiento de potencia robustas, informadas por criterios científicos y ajustadas a los riesgos específicos de cada producto. Los fabricantes deberán demostrar, ante la FDA, la eficacia funcional de cada lote destinado al mercado estadounidense, en lugar de validar series representativas o promedio.
En la práctica, esto significa una mayor trazabilidad, detallada documentación y evidencia sobre la consistencia de los procedimientos de manufactura. Para la industria, especialmente la enfocada en terapias para afecciones graves, esto se traduce en procesos regulatorios más predecibles (pero también en mayores requerimientos de pruebas y controles de calidad) desde la etapa de investigación hasta el monitoreo postcomercialización.
¿Existen implicaciones internacionales de la nueva orientación de la FDA?
Si bien la guía final está dirigida a actores del ecosistema estadounidense, la influencia de la FDA como regulador de referencia mundial podría conducir a su adopción como estándar en otros mercados que buscan facilitar la introducción segura de terapias avanzadas.
El fortalecimiento de los requisitos para asegurar la potencia de terapias celulares y génicas puede ser seguido por agencias regulatorias de América Latina, incluido INVIMA en Colombia, para reforzar su propia normativa o alinear procesos de reconocimiento mutuo en el ámbito de importación y colaboración internacional.