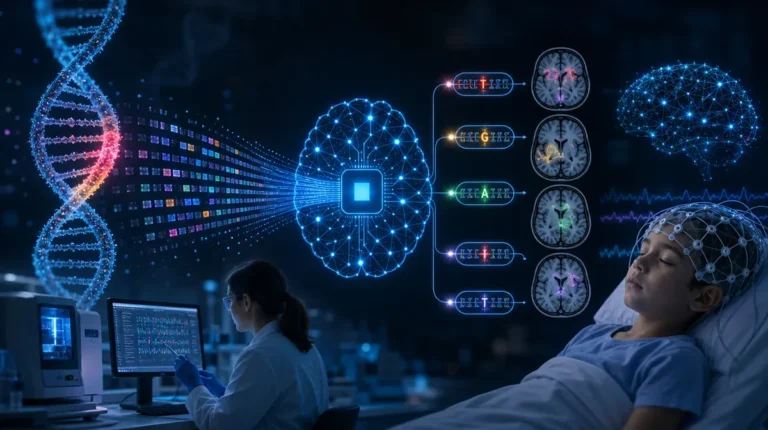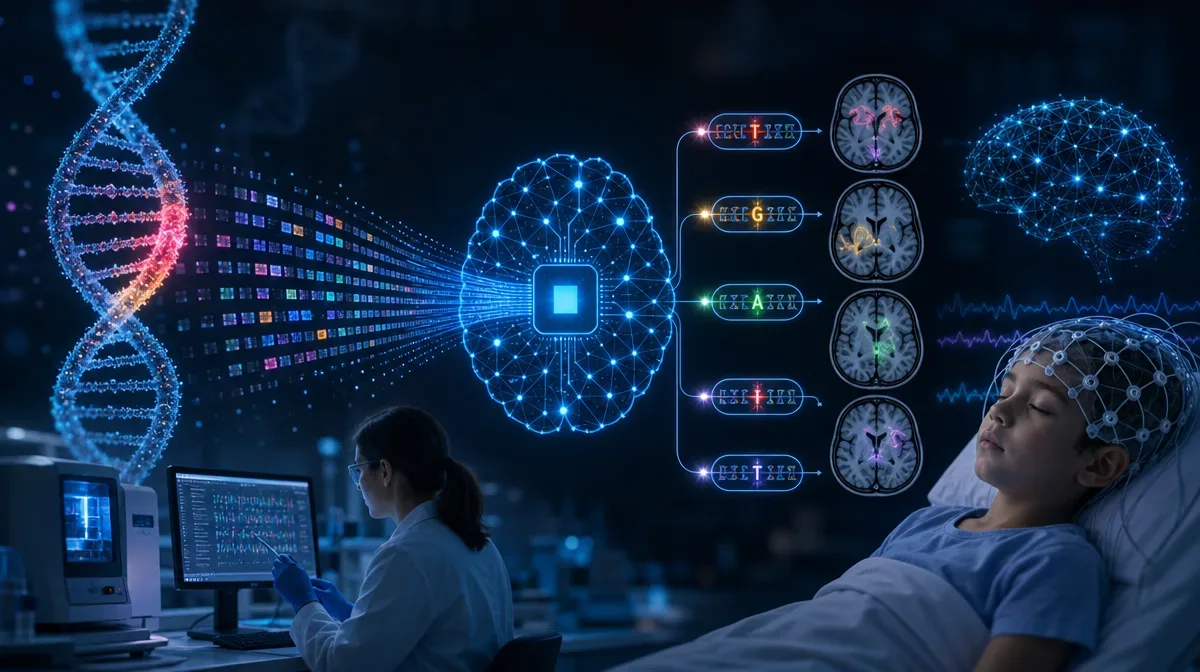
Un equipo de investigadores de Estados Unidos desarrolló una herramienta de inteligencia artificial capaz de identificar variantes genéticas asociadas con formas graves de epilepsia infantil. El modelo, denominado EpiPred, alcanzó una precisión del 96 % en su evaluación inicial para distinguir variantes probablemente patogénicas y benignas del gen STXBP1, relacionado con encefalopatías epilépticas y trastornos del neurodesarrollo. Los resultados, publicados en la revista científica Journal of Clinical Investigation, abren nuevas posibilidades para mejorar la interpretación de pruebas genéticas en pacientes con epilepsias de inicio temprano.
La investigación, encabezada por Jeffrey D. Calhoun y desarrollada con la participación de Gemma L. Carvill, de Northwestern University, junto con científicos de otras instituciones estadounidenses, aborda uno de los principales desafíos del diagnóstico genético: determinar si una alteración identificada en el ADN realmente contribuye a una enfermedad. El estudio combinó aprendizaje automático con pruebas experimentales para evaluar variantes cuya interpretación clínica continúa siendo incierta.
Según los resultados de la investigación publicada en Journal of Clinical Investigation, EpiPred superó a varias herramientas de predicción genética en las evaluaciones iniciales y permitió identificar variantes que requerían una nueva revisión de su clasificación clínica. Los investigadores también desarrollaron una aplicación pública que permite consultar las predicciones del modelo, aunque sus resultados deben interpretarse junto con la evidencia genética, clínica y experimental disponible.
¿Por qué el gen STXBP1 es importante en el diagnóstico de la epilepsia infantil?
El gen STXBP1 participa en un proceso fundamental para la comunicación entre las neuronas: la liberación de neurotransmisores en las sinapsis. Las variantes patogénicas que afectan su funcionamiento constituyen una causa genética reconocida de encefalopatías epilépticas y del desarrollo, así como de otros trastornos del neurodesarrollo. Estas condiciones pueden manifestarse desde edades tempranas y presentar diferentes grados de afectación neurológica.
El estudio señala que la epilepsia está presente en aproximadamente el 95 % de los pacientes con trastornos relacionados con STXBP1, según la evidencia clínica citada por los investigadores. Sin embargo, no todas las alteraciones de este gen producen enfermedad, lo que obliga a diferenciar las variantes patogénicas de aquellas que no tienen un efecto clínico perjudicial.
Una de las principales dificultades aparece cuando las pruebas genéticas identifican una variante de significado incierto (VUS). Esta clasificación indica que la información disponible no permite establecer si la alteración está relacionada con la enfermedad. La incertidumbre puede limitar la confirmación del diagnóstico, dificultar el asesoramiento genético y complicar la identificación de posibles candidatos para investigaciones clínicas dirigidas a mecanismos genéticos específicos.
Los investigadores explican que, al iniciar el estudio, la base de datos ClinVar registraba 150 variantes missense de STXBP1 clasificadas como VUS, cifra que posteriormente aumentó a 222. Las variantes missense son cambios en la secuencia genética que producen la sustitución de un aminoácido por otro en una proteína. Determinar sus consecuencias funcionales fue el objetivo central del desarrollo de EpiPred.
EpiPred alcanza una precisión del 96 % en su evaluación inicial
Para desarrollar EpiPred, los investigadores utilizaron un modelo de aprendizaje automático denominado random forest, entrenado específicamente para interpretar variantes missense de STXBP1. A diferencia de los predictores diseñados para evaluar múltiples genes, esta herramienta incorpora características relevantes para el funcionamiento de una proteína concreta, junto con información procedente de variantes previamente clasificadas.
El conjunto de entrenamiento incluyó 176 variantes de STXBP1, distribuidas entre 96 patogénicas o probablemente patogénicas y 80 benignas o probablemente benignas. El modelo consideró 42 características utilizadas para diferenciar ambos grupos, incluidas propiedades relacionadas con la conservación evolutiva, la estructura de la proteína y las predicciones de otras herramientas computacionales.
En la evaluación inicial, EpiPred alcanzó una precisión, sensibilidad y especificidad del 96 %, con un área bajo la curva ROC (AUROC) de 0,98. Esta última medida permite evaluar la capacidad del modelo para distinguir entre las dos categorías de variantes. Los resultados fueron superiores a los obtenidos por varios predictores generales y por PRESR, otra herramienta específica para STXBP1.
No obstante, el desempeño cambió cuando se utilizó un conjunto independiente de variantes. En esta evaluación, EpiPred obtuvo un AUROC de 0,89, mientras que su capacidad para clasificar correctamente las variantes patogénicas fue del 67 %. Estos resultados muestran que el rendimiento inicial no se reproduce de manera idéntica en todos los conjuntos de datos y que las predicciones requieren una interpretación cuidadosa.
Validación experimental de variantes genéticas relacionadas con epilepsia
Los investigadores complementaron las predicciones informáticas mediante ensayos celulares diseñados para evaluar el comportamiento de la proteína STXBP1. En esta fase analizaron 20 variantes, entre ellas diez benignas o probablemente benignas, cinco patogénicas o probablemente patogénicas y cinco de significado incierto.
Las pruebas midieron cuatro características relacionadas con el funcionamiento de la proteína:
- Abundancia: cantidad de proteína STXBP1 presente en las células.
- Solubilidad: capacidad de la proteína para mantenerse soluble.
- Estabilidad: comportamiento de la proteína frente a su degradación.
- Interacción con sintaxina 1: capacidad de STXBP1 para relacionarse con una proteína que participa en la liberación de neurotransmisores.
Los resultados mostraron que la abundancia y la estabilidad fueron especialmente útiles para diferenciar variantes patogénicas de benignas. Las cinco variantes patogénicas evaluadas presentaron una reducción estadísticamente significativa en la abundancia de STXBP1, con un promedio equivalente al 14 % de los niveles registrados en la proteína de referencia.
Al analizar conjuntamente los cuatro parámetros, los investigadores encontraron una concordancia importante entre los resultados experimentales y las predicciones de EpiPred. Esta combinación permitió examinar variantes que presentaban resultados contradictorios en las herramientas computacionales, así como identificar casos en los que las clasificaciones existentes necesitaban una revisión adicional.
¿Qué reveló EpiPred sobre las variantes genéticas de significado incierto?
Uno de los principales hallazgos surgió al evaluar las 222 variantes missense de STXBP1 clasificadas como de significado incierto en la base de datos ClinVar. El modelo identificó 40 variantes, equivalentes al 18 %, como probablemente patogénicas, lo que señala un conjunto de alteraciones que podrían requerir estudios adicionales para determinar su participación en la enfermedad.
En la evaluación inicial de 150 variantes de significado incierto, EpiPred había clasificado 35, aproximadamente el 23 %, dentro del rango probablemente patogénico y 83, equivalentes al 55 %, dentro del rango probablemente benigno. Estas proporciones corresponden a predicciones computacionales y no deben interpretarse como reclasificaciones clínicas definitivas.
La investigación también permitió revisar nueve variantes previamente consideradas patogénicas o probablemente patogénicas en un conjunto independiente de evaluación. Tras examinar la información disponible y los criterios de clasificación genética, el equipo las reclasificó como variantes de significado incierto para efectos de su análisis. Los autores señalaron que estos hallazgos requieren validación adicional y reevaluación clínica.
Predicciones disponibles para 3.939 posibles variantes de STXBP1
Además de evaluar variantes previamente identificadas, los investigadores generaron predicciones para 3.939 posibles variantes missense de STXBP1, incluidas 447 observadas y 3.492 simuladas a partir de cambios de un solo nucleótido. Entre las variantes simuladas, 466 fueron clasificadas por EpiPred como probablemente patogénicas, equivalentes al 13 % de ese conjunto.
El análisis estructural mostró que las variantes conocidas y predichas como probablemente patogénicas tienden a localizarse en regiones centrales de la proteína STXBP1. Según los investigadores, esta distribución podría estar relacionada con alteraciones en su estabilidad y abundancia, dos características que también fueron examinadas mediante los ensayos celulares.
Para facilitar la consulta de los resultados, el equipo desarrolló una aplicación web interactiva de EpiPred, dirigida a profesionales clínicos, investigadores y familias. La plataforma permite explorar las predicciones correspondientes a variantes missense de STXBP1 y consultar información que puede orientar investigaciones adicionales sobre su posible efecto funcional.
Posibles aplicaciones en medicina de precisión y ensayos clínicos
Los investigadores plantean que EpiPred podría contribuir a identificar variantes genéticas que necesitan una evaluación experimental adicional y facilitar la revisión de resultados inicialmente clasificados como inciertos. Esta capacidad resulta relevante para el desarrollo de estrategias de medicina de precisión, especialmente cuando la participación en determinados ensayos clínicos depende de contar con una caracterización genética adecuada.
El estudio también aborda la posibilidad de identificar variantes asociadas con una menor estabilidad de la proteína STXBP1, un mecanismo que podría ser relevante para futuras intervenciones dirigidas a mejorar su funcionamiento. Entre las alternativas mencionadas se encuentra el uso de compuestos estabilizadores de proteínas, como el 4-fenilbutirato, cuyo potencial terapéutico ha sido examinado en investigaciones previas.
Sin embargo, EpiPred no constituye un tratamiento para la epilepsia ni demuestra por sí mismo la eficacia de una terapia genética. Sus resultados corresponden a predicciones computacionales respaldadas por evaluaciones experimentales, por lo que las decisiones diagnósticas y la eventual selección de pacientes para estudios clínicos requieren una valoración integral de la evidencia disponible.
Los autores consideran que la combinación de modelos de aprendizaje automático específicos para genes y ensayos funcionales podría aplicarse en la investigación de otros trastornos genéticos. Por ahora, los resultados publicados se concentran en STXBP1 y aportan una herramienta adicional para estudiar variantes cuya interpretación continúa siendo un desafío en el diagnóstico de las epilepsias infantiles y otros trastornos del neurodesarrollo.